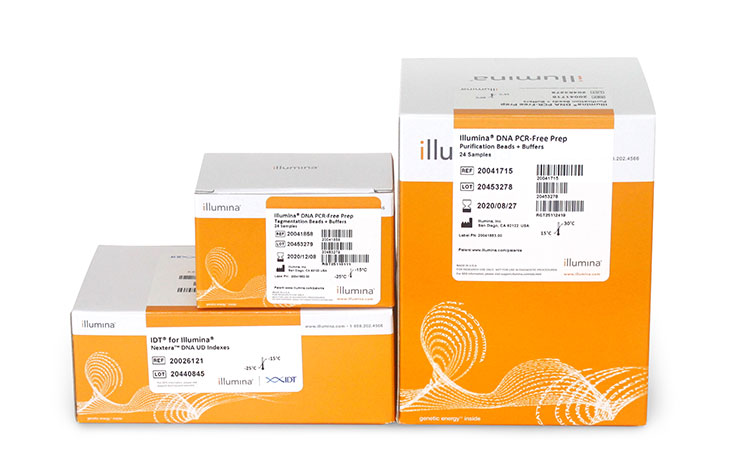
Illumina DNA PCR-free prep
适用于人类全基因组测序等高灵敏度应用的 PCR-Free 文库制备工作流程,兼顾效率与集成化设计。
人类全基因组测序(WGS)能够为遗传密码提供最全面、最深入的解析。WGS 可检测基因组中的每一个碱基,并解析造就个体独特性的复杂基因组变异。
曾经具有较高实施难度的人类全基因组测序,如今已成为最易开展的应用之一。文库制备、测序、生物信息学分析和变异分析等领域的进步,使研究人员能够在不到 30 小时内完成从样本到数据的全过程。无论您是开展全面的基因组评估,还是将基因组作为其他研究的基础,人类全基因组测序都比以往任何时候更加易于获取和实施。
Illumina Genomics Architecture v3 与 NovaSeq X Plus 系统相结合,为高通量人类全基因组测序(WGS)提供精简且可扩展的解决方案,减少人工操作和周转时间,从而实现一致、可直接部署的结果。
人类基因组结构复杂,其变异形式涵盖从微小的单核苷酸变化到大型染色体重排,以及介于两者之间的各种类型。常见变异包括单核苷酸变异(SNV)、插入缺失变异(Indel)、结构变异(SV)、拷贝数变异(CNV)等。人类全基因组测序(WGS)是在单次检测中全面识别所有这些变异类型的最完整方法。1-8
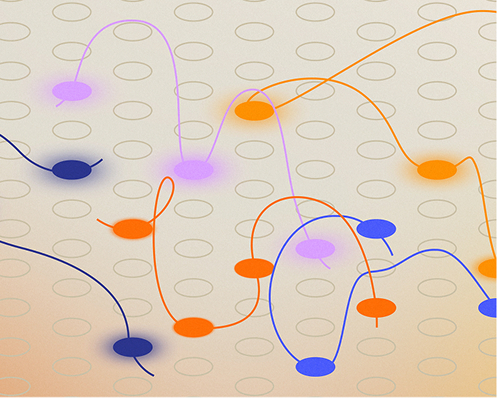
解析难以准确定位的基因组区域,生成单倍型分型测序数据,并简化测序工作流程。Illumina Mapped Read 技术通过引入长程信息增强短读长基因组测序能力,实现卓越的基因组定位与更深入的生物学洞察。
依托邻位映射读取技术,面向科研应用的 TruPath Genome 可实现人类生殖系全基因组测序(WGS),以空前简化的流程提供更高准确度的变异检测和更优的基因组覆盖度。
面向科研应用的人类生殖系全基因组测序(WGS)解决方案,无需传统文库制备流程,手动操作时间约 10 分钟,即可实现高准确度、全面的基因组分析。
NovaSeq X 系列提供卓越的通量和准确性,可在生产规模下高效开展数据密集型应用。
DRAGEN Germline 是一款准确且高效的二级分析解决方案(从 FASTQ 到 VCF),适用于全基因组测序(WGS)、全外显子组测序(WES)和靶向 Panel 测序数据分析。
我们面向研究应用的三步人类全基因组测序工作流程,为实验室提供功能全面且快速的解决方案。由此获得的 WGS 数据可针对几乎所有变异类型,在整个基因组范围内提供高质量洞察。
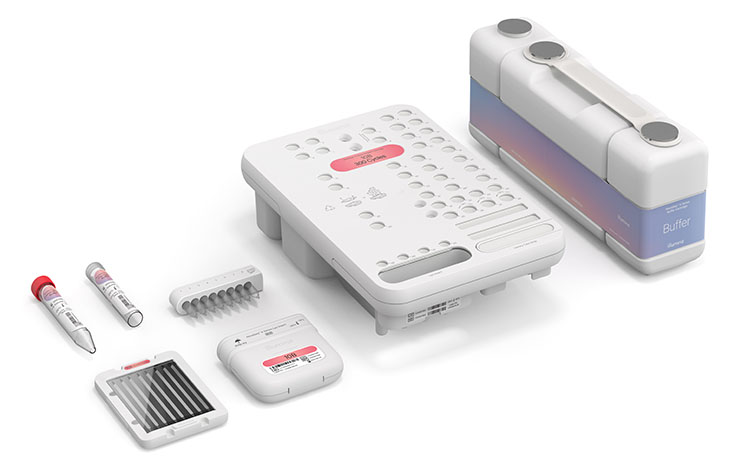
一种面向研究应用的高效、快速且集成化的文库制备工作流程,可生成高度准确的数据,满足对灵敏度要求较高的测序应用需求。
NovaSeq X 系列具备出色的通量和准确性,可支持以规模化方式开展数据密集型应用。
DRAGEN 二级分析通过强大的前沿数据分析工具,帮助各种规模和不同研究领域的实验室充分挖掘基因组数据的价值。
适用于人类全基因组测序等高灵敏度应用的 PCR-Free 文库制备工作流程,兼顾效率与集成化设计。
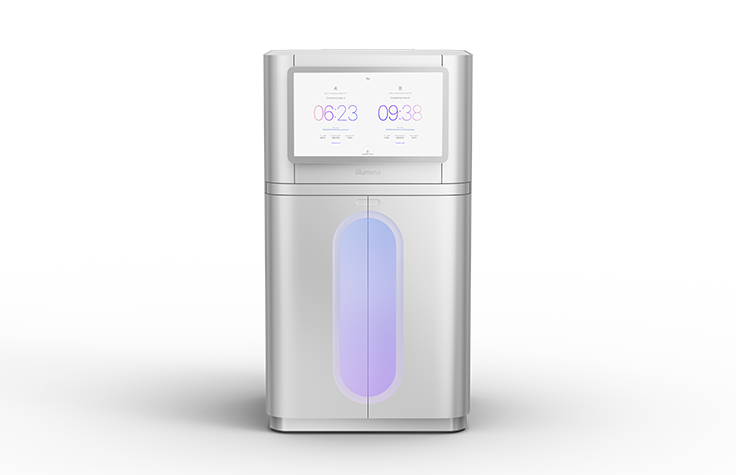
支持高通量测序,可满足生产规模的数据密集型应用需求。
了解 TruPath Genome 和 DRAGEN Germline 应用如何从根本上拓展边合成边测序(SBS)技术的能力边界,实现长距离单倍型定相以及此前难以解析基因组区域中的变异和单倍型发现。
探索 Illumina 如何将人工智能(AI)应用于基因组学工作流程,帮助研究人员从复杂生物学数据中更快速、更准确且可重复地获得研究洞察。
利用 TruPath Genome 获得更深入的基因组学洞察
聆听 TruPath Genome 开发团队的分享,了解该工作流程如何在临床研究场景中用于提升林奇综合征(Lynch syndrome)的检测能力。
Matt Might 博士现任 Hugh Kaul Precision Medicine Institute 教授兼所长。他的儿子 Bertrand 是首位被确诊患有 NGLY1 缺乏症(一种超罕见疾病)的人。
DRAGEN 二级分析平台帮助 GeneDx 扩展至全基因组分析,并实现精准的变异识别。
NovaSeq X 系列试剂盒采用 XLEAP-SBS 化学技术,这是对传统边合成边测序(SBS)化学技术的升级,可支持稳定可靠的数据生成。XLEAP-SBS 试剂的改进使其能够以冻干形式进行运输和储存,从而有助于降低环境影响,并显著减少包装体积、重量、塑料用量和废弃物产生。
了解罕见病的基因组学特征有助于研究人员识别这些疾病的致病原因。
全基因组测序可帮助研究人员发现与罕见病相关的遗传变异,并同时检测多种类型的变异。
人群基因组学项目将大规模基因组数据和临床数据整合到学习型医疗体系中,为医疗健康创新提供支持。
癌症全基因组测序有助于分析癌基因、抑癌基因及其他风险相关因素。